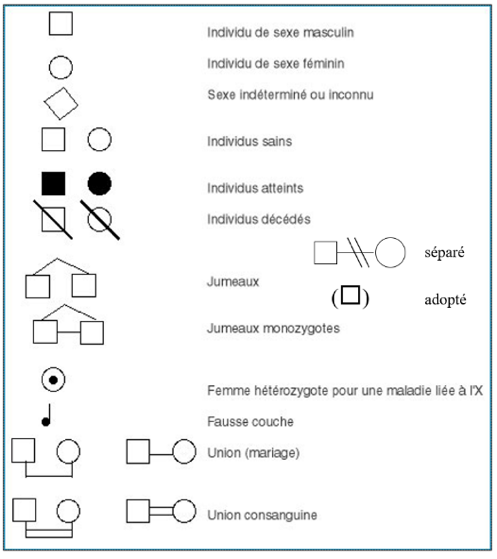
Surtout des garçons ; transmission par des femmes souvent indemnes ; sauts de génération possibles.
Absente
Mère porteuse × père non-porteur : 50 % des garçons atteints ; 50 % des filles porteuses.
Dominante liée à l’X (XLD)
Vertical ; un père atteint transmet à toutes ses filles, aucun de ses fils, si la mère est non-porteuse.
Absente
Père atteint × mère non-porteuse : 100 % des filles atteintes, 0 % des garçons. Mère hétérozygote : 50 % par enfant.
Liée à l’Y
Lignée masculine uniquement.
À tous les fils
Père porteur du variant → tous ses fils héritent du variant ; aucune fille.
Mitochondriale (ADNmt)
Lignée maternelle ; les deux sexes peuvent être atteints, seules les femmes transmettent.
Absente
Expression et risque clinique variables selon l’hétéroplasmie et la pénétrance. Un père ne transmet pas son ADNmt.
Mère homoplasmique dans cet exemple ; violet ≠ nécessairement malade.
Exemples illustratifs : les fratries dessinées ne représentent pas des proportions obligatoires. Les risques sont indépendants à chaque grossesse. Les pourcentages d’enfants atteints supposent une pénétrance complète et les génotypes parentaux indiqués.
Pièges de lecture
- Absence de père → fils : compatible avec une transmission liée à l’X, mais insuffisante pour la prouver dans une petite famille.
- Parents indemnes : n’impose pas un mode récessif ; penser à un variant de novo, à une pénétrance incomplète ou à une révélation tardive.
- Une femme hétérozygote pour une affection récessive liée à l’X peut être symptomatique, notamment selon l’inactivation de l’X.
- Pénétrance incomplète et expressivité variable peuvent masquer le profil attendu. Pour l’ADNmt, l’hétéroplasmie complique la transmission et l’expression clinique.
Chromosomique
> 99.99% du génome total
TAD
TAR
Liée à l'X
Digénisme, triallélisme
- Risque pour la descendance : 50% (75% si 2 parents atteints)
- Toujours ≥ 1 parent atteint (sauf néomutation)
- Attention aux :
Néomutations : de novo dans le gamète d’un parent non porteur. Fréquence variable, influence de l’âge paternel ++
Défauts de pénétrance
Variabilité d’expression : intra ou inter-familiale (NF…) -> facteurs modificateurs, expansion de triplets
Révélation tardive : problème éthique car dg pré-symptomatique (DPS) génétique, clinique ? test chez des mineurs que si révélation possible ans l’enfance avec prévention possible
- Risque pour la descendance : 25% (si 2 parents hétérozygotes)
- Favorisé par la consanguinité
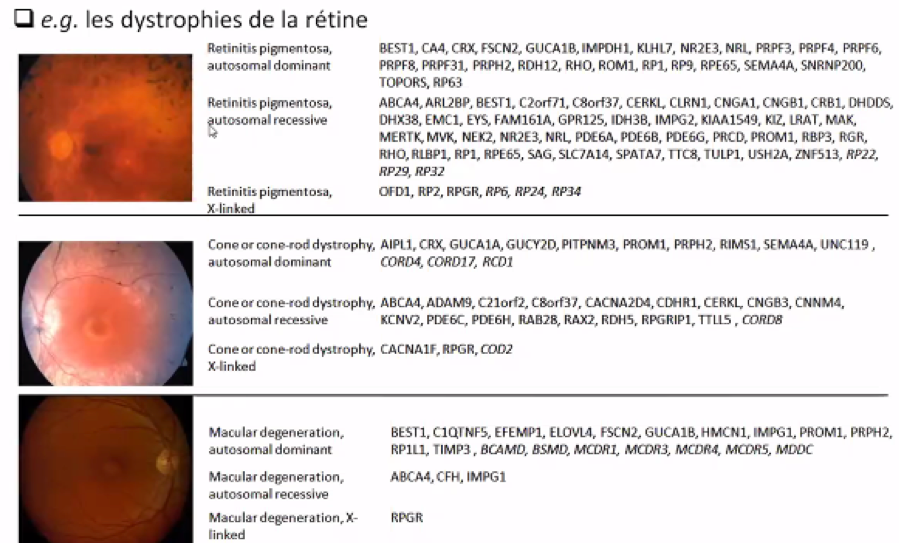
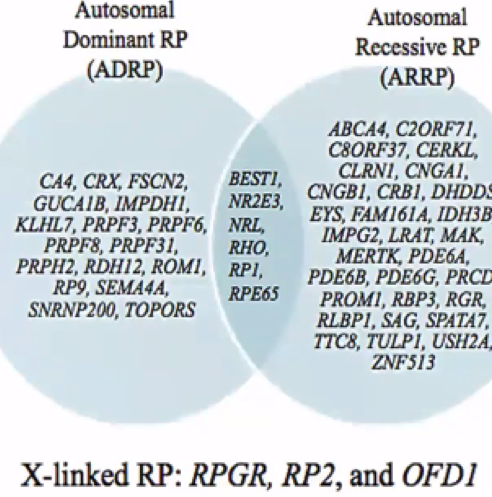
- Possible digénisme : manifestation avec 2 gènes différents (exemple pour la RP : PRPH2/RDS et ROM1)
- Biais d’inactivation de l’X : certaines femmes peuvent être symptomatiques, mais en général moins atteintes que les hommes
- Intérêt du test génétique pour identifier les femmes conductrices
Mitochondriale
< 0.01% du génome total
- Mitochondries = producteurs d’ATP par consommation d’O2
- Pénétrance incomplète (par ex probabilité de NO chez porteurs de mutation LOHN de Leber : 50% chez H, 10% chez F… hypothèses environnementales, génétiques, hormonales…)
- Atteintes isolées, syndromiques, létales...
Autres
- Rôle de gènes sans transmission : GLC1A (MYOC) dans glaucome juvénile et GCAO, LOXL1 et CACNA1A dans PEC...
- Exemples d’atteintes génétiques selon le mode de transmission :
Mendélienne
Non mendélienne
TAD
TAR
Liée à l’X
Expansion de triplets
Best : BEST1
VREF : FZD4, LRP5, KIF11 (rare TAR ou liée à l’X…)
Malattia leventinese : EFEMP1
Dystrophie de Caroline du Nord, dystrophie de Sorsby (TIMP3), dystrophie choroïdienne aréolaire centrale
L-ORD : CTRP5/C1QTNF5
RP (30 %) dont Usher II (USH2A)
Pattern dystrophy : PRPH2
CRD : GUCY2D, GUCA1A
Stickler (rare TAR) : type 1 (COL2A1), type 2 (COL11A1) ; Wagner (CSPG2)
Syndrome d’Alagille : JAG1, NOTCH2
Axenfeld-Rieger : PITX2, FOXC1, PAX6
Aniridie : PAX6
Dystrophies de cornée (sauf exceptions) : notamment TGFß1
Certaines cataractes congénitales
Dispersion pigmentaire
Rétinoblastome : RB1
NF1 (chromosome 17) / NF2 (chromosome 22)
Marfan (FBN1), Ehlers-Danlos
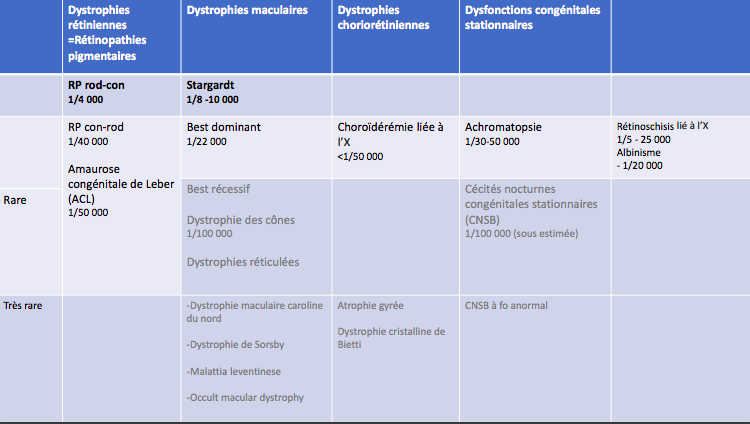
Stargardt : ABCA4 (rare TAD : ELOVL4)
Dystrophie choroïdienne péri-papillaire ou diffuse
Dystrophie de Bietti : CYP4VZ
Atrophie gyrée : OAT
RP (60 %) dont Usher I (MYOA7), Goldmann-Favre (NR2E3), ACL (RPE65)
X fragile (CGG) : transmission dominante liée à l’X
Myotonie de Steinert (CTG) : TAD
Amplification paternelle
Huntington (CAG) : TAD
Mitochondriale
Leber
MIDD
Empreinte parentale
Prader-Willi
Angelman
Mosaïques
Syndromes microdélétionnels
Syndrome de DiGeorge
Syndrome de Williams
3. Diagnostic génétique
Difficultés
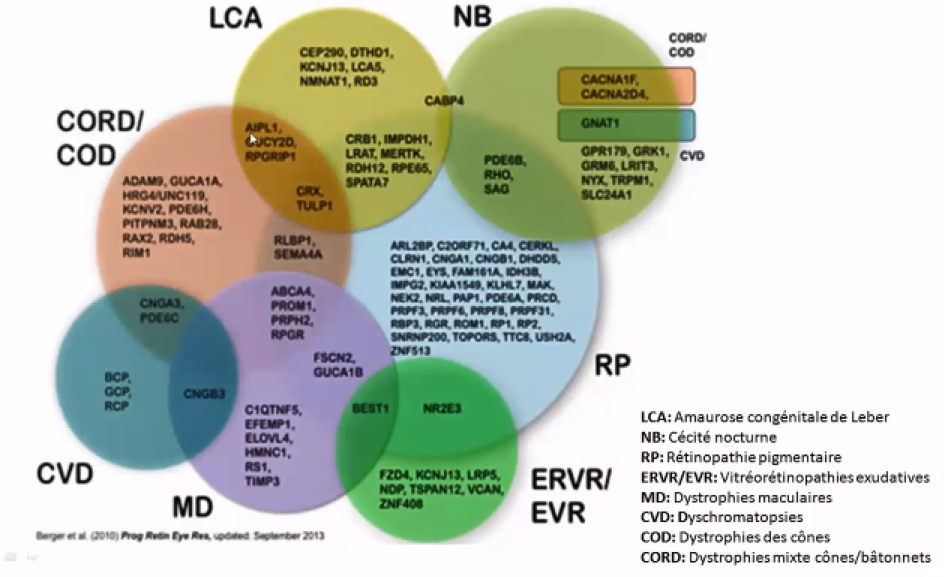
Hétérogénéité génétique +++ : plusieurs gènes pour une même pathologie
Chevauchement génétique : un même gène pour des phénotypes ≠ et un même gène pour des transmissions ≠
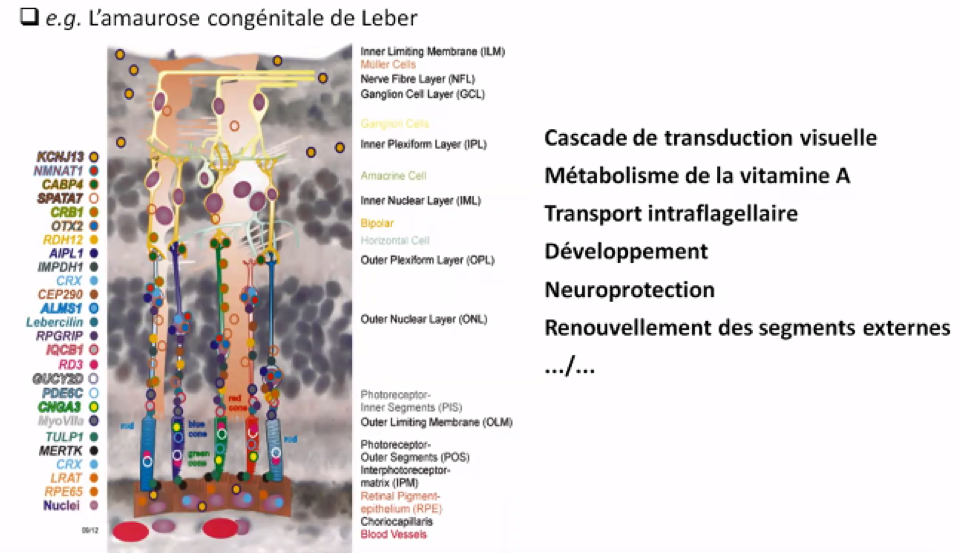
Hétérogénéité physiopathologique :
Intérêts
- Aide au diagnostic : cause moléculaire, dg diff difficiles (ACL/CSNB/ACH…)
- PEC : surveillance ophtalmo et extra-oculaire, dg pré-symptomatique
- Conseil génétique : risque de récurrence dans une famille/transmission, identification des individus porteurs de mutation (femmes conductrices), DPN/DPI…
- Eligibilité aux protocoles thérapeutiques ciblés
Etapes
- Histoire de la maladie : âge/mode de début, rythme
- Arbre généalogique : individus atteints, consanguinité, origine géographique, âge du père au 1er cas…
- Signes extra-oculaires : atteintes syndromiques
- Consentement pour analyse génétique : consentement éclairé ciblé écrit
Sang ++ / salive /…
Pour : cas index, apparentés atteints, parents (indemnes ou atteints)
Document confidentiel, résultat rendu uniquement au prescripteur -> CR rendu et expliqué au patient en cs
Méthodes
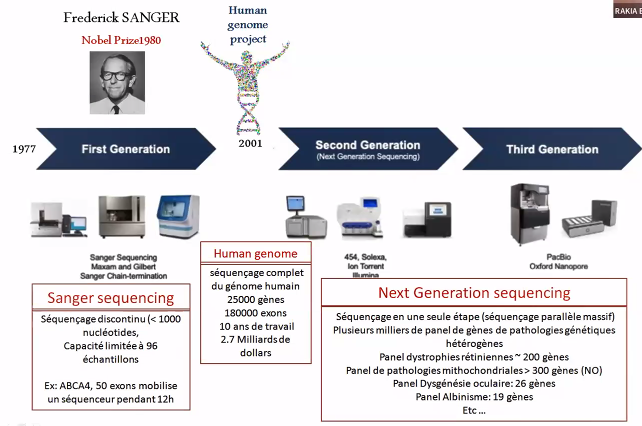
=> Pr Claire-Marie DHAENENS en génétique à Lille : prélèvements + fiche 3 exemplaires + fiche labo. 3 tubes EDTA
4. Exemples d'atteintes génétiques rétiniennes
Thérapies géniques
1. Introduction
Définition
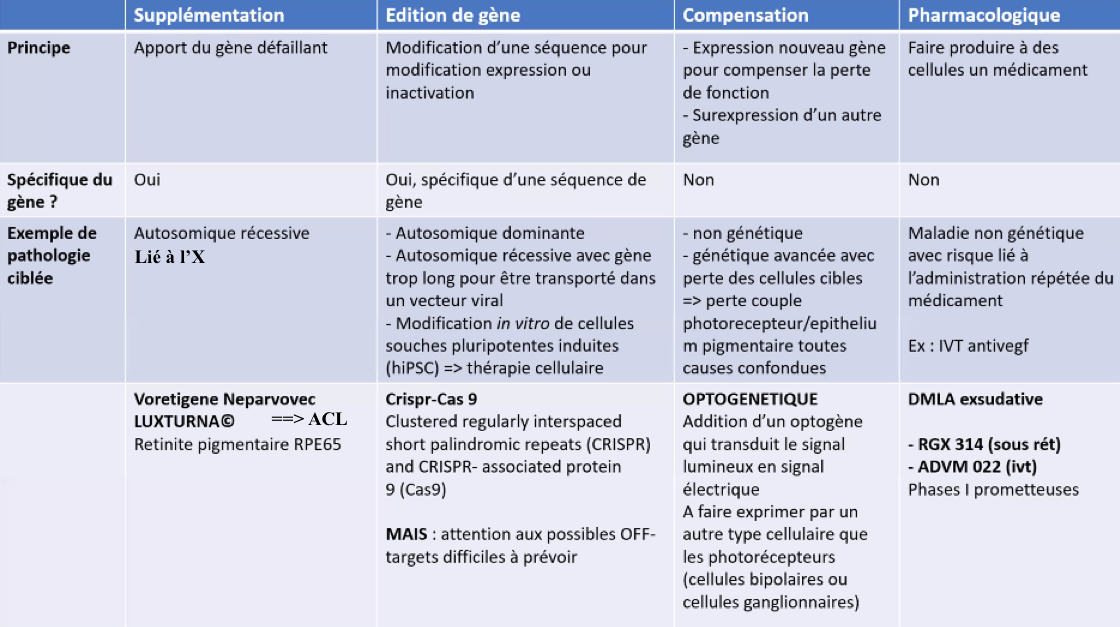
- Introduction de matériel génétique dans les cellules d’un patient
- Via des vecteurs (viraux ou non)
- Pour réguler, réparer, remplacer, ajouter ou supprimer une séquence génétique
- Pour que son expression entraîne un effet thérapeutique ou prophylactique
Avantages de l’œil
- Tissus transparents : suivi du transfert de gènes, suivi
- Organe clos compartimenté, petite taille (faibles doses de vecteurs)
- BHR et privilège immunitaire relatif : empêche fuite dans circulation systémique
- Gènes identifiés dans des pathologies oculaires, à cibler
- Cellules cibles post-mitotiques : pas de division cellulaire, risque d’intégration limité et de dilution du transgène
Limites
- Diagnostic de la maladie nécessaire (bonne identification des mutations)
- Moment optimal de la thérapie ? efficacité à long terme ?
- Coût, chronophage
- Iatrogénie
2. Méthodes
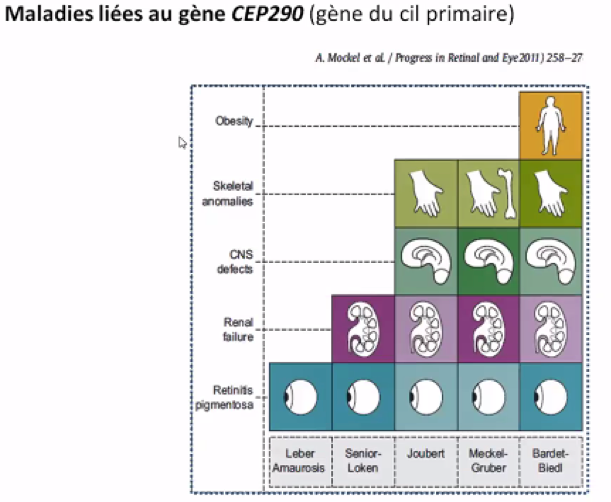
- Crispr-Cas9 : une seule étude à ce jour aux USA (BRILLIANCE study ciblant CEP290)
- Injection sous-rétinienne : dans les RCD (pour l'étape 1) liées à une mutation RHO, PDE6A, ou PDE6B dans l'étude PRODIGY
- Et méthodes de suppression : antisense oligonucleotides, ribozymes, RNA interference...